


产前眼脑肾综合征一例
作者:郑凯,李淑媛,石惠杰,王昊 等,哈尔滨医科大学附属第六医院产前诊断中心
1病例报告
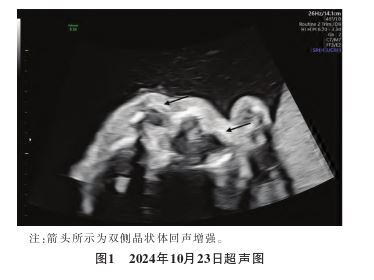
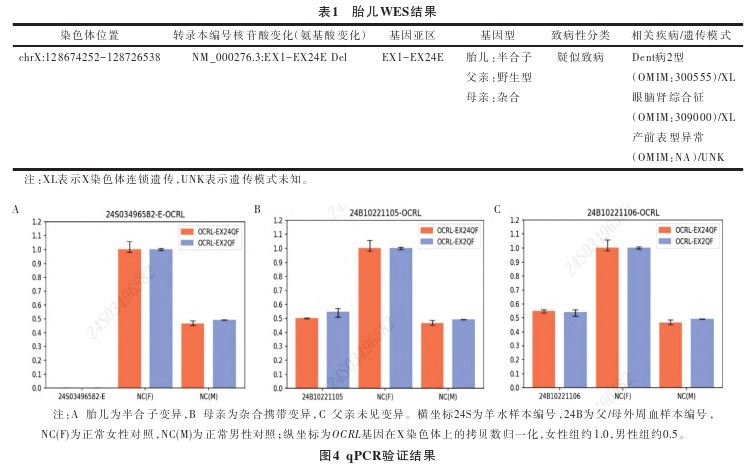
患者女,35岁,因妊娠23+3周,外院超声提示胎儿双眼回声增强,于2024年10月23日就诊于哈尔滨医科大学附属第六医院(我院)产前诊断中心。患者平素月经规律,末次月经2024年5月12日。孕2产0,自然流产1次。患者及其丈夫表型正常,否认近亲婚配,否认家族遗传史,否认既往疾病史,丈夫与前妻所育女儿正常。本次为自然妊娠,胎儿颈后透明层厚度(nuchal translucency,NT)检查正常,无创产前基因筛查结果提示低风险,2024年10月13日于当地医院行排畸超声示:双眼回声增强,羊水多。2024年10月23日我院超声检查示:胎儿双侧晶状体回声增强,羊水多(见图1)。结合孕周及胎儿超声异常,建议患者行羊水穿刺排除胎儿是否患染色体病、单基因病和病毒感染,孕妇及其家属知情同意后于当日进行羊水穿刺抽取羊水并抽取夫妻双方外周血,进行染色体核型分析、CNV-seq、WES和羊水病毒检测。胎儿染色体核型为46,XY(见图2);CNV-seq结果为[GRCH37]Xq25q26.1(128039921-128781629)×0,缺失741.71 kb。查询临床基因组资源中心(Clinical Genome Resource,ClinGen)数据库,该区域包含OCRL、SMARCA1、APLN 3个蛋白编码基因,其中OCRL为单倍剂量不足敏感基因(评分3分);CNV评分体系得分≥0.99分,该变异为致病性变异。母亲外周血CNV-seq结果为[GRCH37]Xq25q26.1(128059971-128775571)×1,缺失715.60 kb,父亲外周血CNV-seq未检出异常,判定该区域缺失来源于母亲(见图3)。WES检出胎儿OCRL基因位于X染色体,1~24号外显子缺失(EX1-EX24E Del)(见表1),
母亲该基因外显子为杂合缺失,父亲该基因外显子未见缺失。由于WES检测外显子完全缺失缺少准确性,对羊水和父母外周血进一步通过实时荧光定量聚合酶链反应(real-time fluorescence quantitativePCR,qPCR)技术予以验证,因EX1引物特异性低,且EX1靠近启动扩增效率不稳定,拷贝数定量不准确,故验证OCRL基因的EX2和EX24,结果提示:胎儿OCRL基因EX2和EX24为性染色体半合子变异(Hemi),母亲为杂合携带变异(Het),父亲未见变异(N)(见图4)。依据美国医学遗传学与基因组学学会(American College of Medical Genetics and Genomics, ACMG)指南,该变异为疑似致病变异,PVS1:检出变异为无功能变异(多个外显子缺失)+PM2:外显子测序计划(Exome Sequencing Project,ESP)数据库、GnomAD数据库人群中未发现该变异。羊水病毒宏
基因组检测结果为阴性。
2讨论
2.1致病机制OCRL基因定位于Xq25-q26区域,长度58 kb,包含24个外显子,编码产生OCRL1蛋白,该蛋白可以催化磷脂酰肌醇5-磷酸酶的活性,调节细胞中磷脂酰肌醇水平,参与细胞信号转导、蛋白质运输等多种生理过程[3]。因OCRL基因缺失或突变导致OCRL1蛋白表达缺陷,磷脂酰肌醇5-磷酸酶活性下降导致底物磷脂酰肌醇-4,5-二磷酸异常堆积,从而导致正常细胞膜运输、溶酶体自噬等功能异常,可使晶状体、肾小管和脑组织等组织器官受损并出现症状[3-4]。OCRL基因是眼脑肾综合征和Dent病2型确定的致病基因,遗传模式为X连锁隐性遗传,眼脑肾综合征主要以眼部症状、神经系统和肾脏损害为表现,Dent病2型是一种遗传性肾小管疾病,主要表现为近端肾小管缺陷、高钙尿症、肾钙沉积症和肾功能不全,较少出现眼部症状和神经系统症状。本病例在产前超声检查中发现胎儿眼部症状,结合遗传学检测结果OCRL基因完全缺失,确诊为眼脑肾综合征。
2.2遗传异质性与临床表型的关系OCRL基因突变种类已超过260余种,其编码的OCRL1蛋白包含位于中央的5-磷酸酶结构域、靠近羧基端的ASH结构域和RhoGAP结构域以及氨基端的PH结构域,突变类型包括无义突变、错义突变、插入/缺失移码突变、剪切位点突变和外显子重复或大片段缺失。有研究表明眼脑肾综合征和Dent病2型在基因突变类型和临床表现上有所不同[5-6]。EX1-EX7中截断突变表现为症状较轻的Dent病2型,其症状较轻的原因在于编码氨基端的PH结构域,该结构域与磷酸肌醇有一定的亲和力,但结合能力较弱且缺少特异性,与细胞膜或细胞核表面网格蛋白结合发挥作用亦不大[7]。EX8-EX24中的截断突变可导致眼脑肾综合征的发生,其突变类型大多数为错义和无义突变,在中国人群中亦是如此[8]。其中EX9-EX15编码5-磷酸酶结构域,且有研究表明EX15突变频率较高[9];EX16-EX20编码羧基端ASH结构域,EX21EX24外显子编码羧基端RhoGAP结构域[6],由于导致该病的主要原因为磷脂酰肌醇5-磷酸酶功能异常,故眼脑肾综合征患者临床症状一般较重,生存质量较差,寿命较短。本病例通过染色体核型分析为男性胎儿,EX1-EX24全部缺失,无法编码任何结构域,且目前临床关于OCRL基因完全缺失的相关报回声增强,羊水多(见图1)。结合孕周及胎儿超声异常,建议患者行羊水穿刺排除胎儿是否患染色体病、单基因病和病毒感染,孕妇及其家属知情同意后于当日进行羊水穿刺抽取羊水并抽取夫妻双方外周血,进行染色体核型分析、CNV-seq、WES和羊水病毒检测。胎儿染色体核型为46,XY(见图2);CNV-seq结果为[GRCH37]Xq25q26.1(128039921-128781629)×0,缺失741.71 kb。查询临床基因组资源中心(Clinical Genome Resource,ClinGen)数据库,该区域包含OCRL、SMARCA1、APLN 3个蛋白编码基因,其中OCRL为单倍剂量不足敏感基因(评分3分);CNV评分体系得分≥0.99分,该变异为致病性变异。母亲外周血CNV-seq结果为[GRCH37]Xq25q26.1(128059971-128775571)×1,缺失715.60 kb,父亲外周血CNV-seq未检出异常,判定该区域缺失来源于母亲(见图3)。WES检出胎儿OCRL基因位于X染色体,1~24号外显子缺失(EX1-EX24E Del)(见表1),母亲该基因外显子为杂合缺失,父亲该基因外显子未见缺失。由于WES检测外显子完全缺失缺少准确性,对羊水和父母外周血进一步通过实时荧光定量聚合酶链反应(real-time fluorescence quantitativePCR,qPCR)技术予以验证,因EX1引物特异性低,且EX1靠近启动扩增效率不稳定,拷贝数定量不准确,故验证OCRL基因的EX2和EX24,结果提示:胎儿OCRL基因EX2和EX24为性染色体半合子变异(Hemi),母亲为杂合携带变异(Het),父亲未见变异(N)(见图4)。依据美国医学遗传学与基因组学学会(American College of Medical Genetics and Genomics, ACMG)指南,该变异为疑似致病变异,PVS1:检出变异为无功能变异(多个外显子缺失)+PM2:外显子测序计划(Exome Sequencing Project,ESP)数据库、GnomAD数据库人群中未发现该变异。羊水病毒宏基因组检测结果为阴性。经过染色体核型分析该胎儿为男性,超声表现为双侧晶状体回声增强,内部透声不佳(考虑:先天性白内障),目前肾脏和颅内结构未见明显异常,但CNV-seq和WES均提示OCRL基因完全缺失,结合超声已出现部分表现,确诊为眼脑肾综合征。告知孕妇及其家属眼脑肾综合征可导致胎儿出生后预后道鲜少,胎儿产前已出现相关眼部症状,出生后必然会出现临床症状,预后较差,严重影响生存质量和寿命,遂建议孕妇终止妊娠。
2.3临床表现眼脑肾综合征大部分为男性患者,外显率为100%,但存在临床表现的异质性,女性杂合携带状态多无或仅有轻微症状,女性典型症状患者较罕见,其原因可能是45,X单体、X染色体发生平衡易位、X染色体失活异常或单亲二倍体等[10]。眼脑肾综合征出现症状的时间可在胎儿期、婴儿期或儿童期,其中眼部异常(先天性白内障)多为首发症状,几乎所有患者均会出现,部分胎儿期超声检查即可出现;神经系统症状多在婴幼儿时期出现,多表现为肌张力低下、脑室扩张、智力障碍等;肾脏多表现为蛋白尿、代谢性酸中毒等,20~30岁会逐渐发展为肾衰竭。以上症状可能会随着年龄的增加逐渐出现,故有部分先天性白内障患儿检测到尿液异常或血液生化指标异常,如果对眼脑肾综合征认识不足,可能会忽略血液生化指标异常与该疾病的关系,导致诊断延迟。而本病例的胎儿超声表现为双侧晶状体回声增强,怀疑为眼脑肾综合征,进一步行基因检测确诊,故临床医生应该注重胎儿产前超声表现,且有研究表明,当产前超声出现胎儿晶状体回声增强、侧脑室或颅后窝池增宽等表现,孕妇血清或羊水中甲胎蛋白升高,提示可能为眼脑肾综
合征[11-12],应及时行产前诊断排除该病。
2.4治疗和预防目前眼脑肾综合征尚无有效的治疗方法,预期寿命很少超过40岁[13],主要为对症治疗,针对先天性白内障患儿进行白内障手术,定期肾功能、血尿常规、生化、肌酶等血清学检查,尽量延缓肾功能衰竭,定期进行生长发育和智力评估,出现智力落后尽早进行康复治疗。对于眼脑肾综合征家系,最有效的预防方法为通过遗传咨询进行生育指导,直接选择PGT,或者自然妊娠后进行绒毛或羊水遗传学检测;医生一定要注意产前超声异常表型,对于出现胎儿晶状体回声增强、侧脑室增宽或后颅窝池增宽等异常表现,需警惕该病,及时行产前诊断避免重症患儿出生。
综上,临床上一定要重视产前超声的异常表现,对于疑似眼脑肾综合征的胎儿及时行产前遗传学检测,一旦确诊且评估预后较差,建议终止妊娠并为该家系再生育提供有效的遗传咨询。对于已经出生的先天性白内障患儿,要注重尿液和血液生化指标的检查,做到早诊断、早治疗,尽量提高患儿生存质量和寿命。本例产前发现胎儿OCRL基因完全缺失扩展了OCRL基因致病谱,为眼脑肾综合征的诊断提供了更多参考依据。
参考文献略。
来源:国际生殖健康/计划生育杂志2026年3月第45卷第2期
