


威廉综合征合并结肠憩室炎误诊克罗恩病1例
作者:黄磊, 陈棋,王旦,温州医科大学附属第二医院育英儿童医院 放射科,温州医科大学附属第一医院 消化内科
威廉姆斯综合征 (Williams-Beuren syndrome,WBS)是一种罕见的常染色体显性遗传性疾病,由7q11.23染色体微缺失导致,以心血管异常(如主动脉瓣上狭窄)、特殊面容及神经发育障碍为特征[1]。
肠道并发症罕见,偶见憩室病(diverticular disease,DD)报道。克罗恩病(Crohn’s disease,CD)则是一种慢性透壁性炎症性肠病,以节段性肠道病变、瘘管及肉芽肿形成为特征。二者临床及影像学表现存在重叠,易致误诊。本文报告1例18岁WBS男性患者,因反复腹痛、腹泻及发热十多年,初期被误诊为CD合并肠瘘,最终经手术及病理证实为结肠憩室炎。本病例提示临床需警惕先天性综合征与肠道炎症性疾病的鉴别诊断,避免误诊误治。
1 病例资料
患者,男,18岁,2022年10月21日因“腹痛、腹泻、发热3个月余”收住入院。患者3个月前无明显诱因下出现脐周阵发性剧痛,痛时伴腹泻,粪便为黄色糊状便,含粘液,伴恶心、发热,最高体温39 ℃,偶伴畏寒寒战,便后腹痛稍缓解。入院后查腹部CT、腹腔脓肿穿刺引流术后,考虑“CD,肠瘘伴感染”予抗感染、生物制剂、营养支持等对症支持治疗后好转后出院。出院后至2023年4月手术前,患者仍反复出现脐周阵发性钝痛,发热,体温37.4~38.0 ℃,解黄色糊状便伴黏液,均以上述诊断多次门诊或住院治疗。
既往史:患者2岁时曾行先天性主动脉瓣狭窄矫正术。5岁时患者行基因检测。检测方法:WBS缺失区域多性标记传递分析。结果:应用D7S3197和D7S3196对父、母和患者进行分析,PCR产物聚丙烯酰胺凝胶电泳结果显示,患儿只获得有父源标记,没有获得母源基因染色体标记,为该区域缺失。结论:临床WBS诊断成立。患儿特殊面容表现前额宽大、眼周组织轻微肿胀、眼距增宽、宽嘴、鼻梁塌陷(图1)。父母亲身体健康,无家族史。
诊治经过:2022年10月21日患者第一次入院。
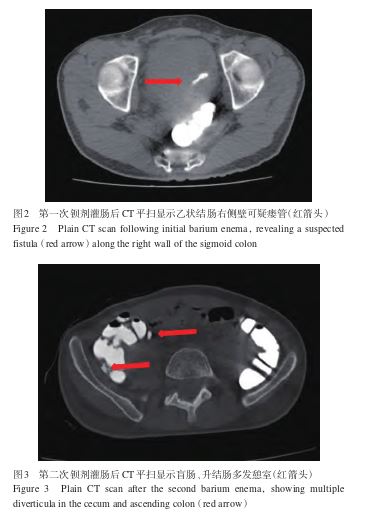
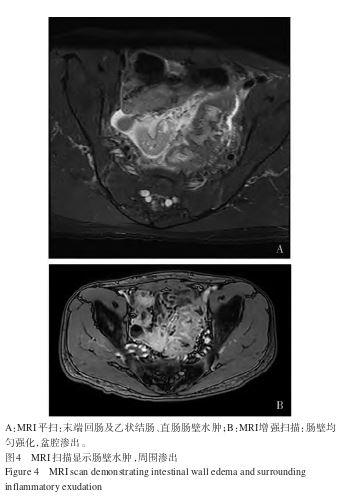
实验室检查:CRP 54.8 mg/L ↑;粪便钙卫蛋白检测阳性;ANCA系列测定、自身抗体系列测定均阴性。影像学检查:B超示:回肠末端、降结肠、乙状结肠肠壁增厚伴血供增加,肠间积液,脐周及右下腹淋巴结多发肿大。第一次钡剂灌肠后CT示:回肠局部肠壁增厚;乙状结肠右侧壁可疑瘘管(图2)。第二次钡剂灌肠后CT示:盲肠、升结肠多发憩室(图3)。MRI平扫加增强示:末端回肠及乙状结肠、直肠肠壁水肿、增厚考虑CD表现;盆腔渗出性改变(图4A、4B)。肠镜示:回盲瓣溃疡;乙状结肠炎性改变伴瘘口形成;结肠多发憩室。肠镜活检病理示:乙状结肠黏膜慢性炎症伴急性活动,局部固有腺体减少伴肉芽组织增生。考虑CD(蒙特利尔分型A2L3B3P0中度活动),肠瘘伴感染,先后予罗氏芬、舒普深抗感染,解痉止泻、营养支持等对症支持治疗;予乌司奴单抗治疗CD,6周后第二次乌司奴单抗治疗。出院后3 d患者因腹痛再次发作入院,予抗感染、解痉处理。2022年11月12日腹痛加重,粪便常规提示隐血阳性,炎症指标较前升高,考虑肠瘘控制不佳,予禁食,联合抗感染治疗,护胃、减少胃肠道血流,改善胃肠道痉挛等对症支持治疗,患者腹痛减轻,腹泻症状好转。2022年11月24日患者再次出现腹痛、腹泻,炎症指标升高,考虑CD肠道炎症控制不佳,予激素抗炎,抗生素抗感染治疗,症状缓解。2022年12月1日患者第四次出现腹痛,继续抗感染,并予激素治疗。治疗期间仍有反复腹痛、腹泻,并出现便后腹痛加重,后因多次查粪便常规检出真菌,停用激素。临床好转出院后仍反复发热、腹痛、腹泻,症状波动与缓解交替。2023年4月4日考虑保守治疗不佳,全麻下行腹腔镜下“乙状结肠根治性切除+盆腔粘连松解+盆腔脓肿切排术+结肠憩室封闭术”。术中可见乙状结肠多发憩室伴肠壁水肿;升结肠多发憩室。术后病理诊断:(乙状结肠)大肠肠壁组织,黏膜上皮未见明确诊断性异常;黏膜下层纤维组织、血管及神经增生显著,淋巴小结形成;固有肌层增厚,厚壁血管增生;肌间淋巴组织灶状增生;浆膜下纤维化,脓肿形成,可见钙化及多核巨细胞反应;局灶浆膜糜烂;肠周淋巴结13颗,呈反应性改变。
最终诊断:WBS并结肠多发憩室,肠瘘伴盆腔脓肿形成。随访至2025年8月患者虽仍有间断发热、腹痛腹泻,症状较术前明显减轻,发病间隔明显延长,予保守治疗即可,且自2025年3月份以后未因腹痛就诊。
2 讨论
DD是结肠壁上形成的袋状突起,涵盖了无症状DD到复杂性憩室炎的范畴,大多数患者无症状。约12%的憩室炎患者会发展为复杂性憩室炎,通常表现为穿孔、脓肿、狭窄和/或瘘管的形成[2]。约50%的DD是由遗传因素引起,例如Ehlers-Danlos综合征、多囊性肾脏疾病、Marfan综合征和WBS[3]。
WBS是一种遗传性多系统疾病,以心血管异常(如主动脉瓣上狭窄)、特殊面容及神经发育障碍为特征,其发生机制在患者体内染色体7q11.23长臂缺失,该区域包含编码弹性蛋白的基因(ELN基因)[1]。
ELN基因主要作用之一是维持肠壁的强度和韧性,该基因的缺失可间接影响肠道的结构和功能,从而增加憩室炎的风险[3]。文献报道多达1/3的WBS患者中合并有憩室炎[4]。进一步的研究表明,8%的WBS患者可能在40岁之前出现憩室炎,而正常人群在40岁之前出现的概率为2%,且WBS患者出现穿孔、脓肿等的风险增加[5]。本例病理示黏膜下层血管、神经及纤维组织显著增生,肌层肥厚,提示慢性压力损伤及肠壁结构薄弱并存。
WBS合并憩室炎患者临床多表现为腹痛、便秘和胃食管反流。本病例表现为腹痛腹泻,与CD类似。CD是一种病因不明的慢性炎症性疾病,主要临床表现为腹泻、腹痛、腹部包块和瘘管形成,临床上以反复发作和缓解为特征[6]。在CD活动期,由于黏膜下层水肿、淋巴管扩张、黏膜层浆膜面受累加重,肠壁明显分层强化,其中肠系膜侧肠壁组织偏向性增厚及明显强化是其特征。而此病例患者肠壁呈均匀强化,与典型CD表现不符。与成人相比,儿童CD更常见,主要累及末端回肠和右半结肠,但消化道各处均可受累,呈跳跃式分布。CD通常要终身药物治疗[7],在许多情况下还需要手术治疗[8]。
本病例是一名青少年男性,为CD高发人群,肠镜提示回盲瓣溃疡,结肠炎性改变伴瘘口形成,本院肠镜、B超、CT及MRI提示末端回肠、乙状结肠及直肠肠壁水肿、增厚,升结肠多发憩室。临床讨论认为该患者多发憩室,虽然缺少纵行溃疡、铺路石样改变,病理也未见非干酪肉芽肿形成,即使多发憩室可能与WBS相关,但未见该病合并CD、肠瘘的临床报道,而且使用乌司奴单抗治疗后,腹痛腹泻有所好转,回肠末端、降结肠肠壁增厚有所改善,所以考虑CD并肠瘘。WBS导致结肠弹力蛋白缺失可引起多发憩室,国内目前未见该病合并肠瘘的临床报道,但国外已有相关文献报道[5,9-10]。复核患者外院第一次就诊CT增强示乙状结肠肠壁水肿增厚,其右侧壁憩室形成,较大憩室破裂伴盆腔脓肿、积气(图5A、5B),进一步提示WBS综合征合并复杂性憩室炎诊断。而且本例缺乏CD的透壁性炎症、裂隙状溃疡和非干酪样肉芽肿,主要表现为憩室炎相关的脓肿形成、纤维化和反应性改变。
乌司奴单抗是一种生物制剂,用于治疗CD,它可以抑制IL-12和IL-23信号传导、活化和细胞因子的产生,下调免疫系统,进而减轻炎性反应,故对本例复杂性憩室炎患者亦有反应,但疗效不佳,且易继发真菌感染。患者误诊CD后多次住院,因CD合并肠瘘缺乏统一规范的治疗方案,手术治疗面临挑战较大,临床处理复杂[11],根据文献资料,手术并不能治愈CD,58%~93%肠切除术的患者在手术后1年内出现内镜复发,28%~45%的患者在术后5年会出现临床复发,而术后10年的临床复发率达到了36%~61%。多次手术会导致短肠综合征,而出现更严重的情况[12]。因此患者一直采取药物保守治疗,效果不理想,临床症状进展而严重影响患者的生活质量,甚至危及生命。WBS合并憩室炎出现脓肿、瘘管形成是少见但严重的并发症。而且这种患者发病年龄较正常人群偏小,更易出现穿孔、脓肿等风险[5,9]。因此,对于出现DD并发症的WBS年轻患者应尽早考虑手术干预。该病例阐明了WS患者中DD和CD之间的诊断困境,因为两者可表现出相似的症状、影像学表现。最初CD的误诊会导致不必要的免疫抑制治疗(如乌司奴单抗和类固醇皮质激素),这可能会加剧感染。建议对有胃肠道症状的WBS患者进行定期随访,以早期发现并发症。
总之,慢性腹痛和腹泻的WBS患者应评估有无DD及其并发症。憩室炎和脓肿形成可能类似炎症性肠病,导致诊断和治疗的挑战。高度怀疑、全面的影像学和组织病理学评估对准确诊断至关重要。在难治性病例中,手术干预可能是必要的。这个案例增加了关于WBS中胃肠道表现的有限文献,并强调需要量身定制的管理策略。
参考文献略。
来源: 黄磊, 陈棋, 王旦. 威廉综合征合并结肠憩室炎误诊克罗恩病1例[J]. 温州医科大学学报, 2026, 56(4): 334-337.
