


肌萎缩侧索硬化样临床表现的Gerstmann-SträusslerScheinker综合征1例
作者:刘荣 荣,尹宿兵,傅国萍,绍兴第二医院
Gerstmann-Sträussler-Scheinker综合征(Gerstmann-Sträussler-Scheinker syndrome,GSS) 是一种罕见的遗传性朊蛋白病,临床表现以小脑性共济失调伴缓慢进展性认知功能下降为特征,但可呈现显著异质性[1]。目前,已知与该疾病相关的基因突变超过30种,其中位于PRNP基因第102位氨基酸的密码子发生c.305C>T突变[c.305C>T(p.Pro102Leu)],即第305位核苷酸由胞嘧啶转变为胸腺嘧啶,导致其编码的氨基酸由脯氨酸(proline)变为亮氨酸(leucine),其为GSS最常见的基因突变类型[2]。肌萎缩侧索硬化(amyotrophic lateral sclerosis,ALS)是以上下运动神经元退行性病变为特征的神经系统疾病,临床表现为进行性肌无力与肌萎缩。除单纯运动系统受累外,认知行为改变也参与ALS的病程[3]。既往文献报道GSS可被误诊为多发性硬化、遗传性小脑性共济失调、额颞叶痴呆、精神分裂症等疾病[4-6],但临床表现类似ALS的GSS病例尚未见报道。尽管已有研究指出GSS可因周围神经病变及前角运动神经元损伤出现束颤电位(fasciculation potentials,FPs)[ 1,7],但关于GSS的FPs具体特征未见描述。本文报告1例P102L突变型GSS,其以上下运动神经元损害体征合并FPs为特征,临床表现易误诊为ALS。
1 病例资料
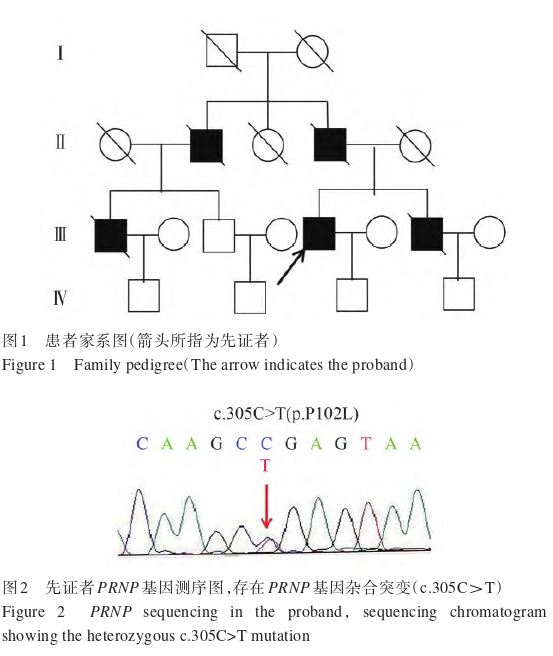
患者,68岁,男,因“言语不清伴行走不稳1年”于2023年2月入院。患者于1年前逐渐出现言语含糊伴步态不稳,行走时向右侧倾斜,伴人格改变如情感淡漠、共情能力丧失,症状缓慢加重,近2个月不能独立行走。既往有高血压病史20年。家族史显示,家系中另有5例具有相似临床表现的患者,呈常染色体显性遗传模式,家系图见图1。其他患者病程约6年,均于60岁左右时死于呼吸衰竭。患者胞弟曾被诊断为“小脑性共济失调”,脊髓小脑性共济失调相关基因检测未见异常,其余患者去世时均未获明确诊断。
神经系统查体体征:神志清,构音障碍,双侧鼻唇沟对称,对答尚切题,双上肢肌力5级,双下肢胫前肌、臀部肌肉萎缩,右下肢肌力4级,左下肢肌力5-级,肌张力正常,双侧肱二头肌腱反射(++),双膝反射减弱(+),深浅感觉无明显减退,右侧巴氏征阳性、左侧巴氏征阴性,四肢偶见肌束颤动,指鼻试验、跟膝胫试验稳准,无肌阵挛发作。蒙特利尔认知评估量表(montreal cognitive assessment,MoCA)评分20分(满分30分),患者为大学本科学历,提示认知水平下降。
临床表现上,患者上双下肢肌力下降稍不对称,存在上运动神经元(巴氏征阳性)与下运动神经元(弛缓性无力、下肢肌肉萎缩、肌束颤动,及腱反射减弱)损害。结合进行性加重的病史特征,合并轻度认知功能受损,及患者家族史,参照黄金海岸诊断标准[3],初步诊断为家族性ALS合并认知功能障碍。进一步完善相关检查,血液常规检查未见异常。神经传导研究提示双侧腕管综合征,其他周围神经传导未见明显异常。针极肌电图显示4个解剖区域(延髓段、颈段、胸段及腰骶段)存在广泛慢性神经再支配现象,表现为运动单位电位(motor unit potential,MUP)波幅增高,时限增宽,募集减少。FPs仅见于腰骶段的胫骨前肌及颈段的第一背侧骨间肌。其他MUP与FPs均呈形态单一特征,无多相波,未见纤颤电位或正锐波等急性失神经电位。电生理学改变符合慢性神经源性损害,前角运动神经元或运动轴索慢性损伤。脑电图示双侧慢波活动。
脑、颈段及腰段磁共振成像未见结构性异常。患者肌电图提示局灶性分布且形态单一的FPs不伴纤颤、正尖波,以及形态单一的宽大MUP,尚不满足ALS的电生理诊断标准[8],需进一步排除其他疾病。通过包含2 900个神经系统疾病相关基因的二代测序技术检测,并行多重连接探针扩增技术排除C9orf72基因动态突变可能。基因检测最终证实PRNP基因外显子区域有1处杂合突变:c.305C>T(胞嘧啶>胸腺嘧啶),导致氨基酸改变,即p.P102L(脯氨酸>亮氨酸)(图2),未检出C9orf72基因动态突变,从而确诊为GSS。随访2年,患者逐渐出现行走困难、不能独立行走,肢体出现的肌束颤动无明显增多,无上肢无力,认知功能无明显减退。
2 讨论
除共济失调与痴呆外,肌无力及下运动神经元受累也是GSS的常见临床表现[1]。既往研究报道P102L突变型GSS因周围神经病变及前角运动神经元损伤而产生肌束颤动的临床与电生理表现,Webb等[1]提到1例P102L突变型GSS患者有临床表现可见的肌束颤动,但未通过肌电图证实,Young等[7]报道的其中1例 P102L突变型GSS患者在针极肌电图上可见偶发FPs,提示可能的运动神经元受累。但关于FPs分布范围及形态特征均未见描述。
约50%的ALS患者可伴发行为异常及认知功能障碍等非运动症状,其中10%~15%合并额颞叶痴呆者多与C9orf72基因动态突变相关[9]。自Awaji标准[8]确立FPs的诊断价值以来,其作为ALS早期识别生物标志物的地位已获学界广泛认可。典型ALS相关FPs范围上广泛分布,具有多相性形态、波形不稳定性及长时限特征,常伴随纤颤电位或正锐波等急性失神经电位。非ALS患者的FPs通常呈现分布局限及形态单一特征。本例根据临床表现及家族史拟诊家族性ALS合并轻度认知障碍,但其肌电图所见的FPs分布范围与形态学特征均不符合ALS的电生理诊断标准[3],结合基因检测结果明确诊断为GSS。既往研究显示散发性克雅病(CreutzfeldtJakob disease,CJD)伴肌萎缩的患者可表现广泛分布于四肢及躯干的FPs,但GSS患者的束颤以分布在下肢为主[10-11]。本病例P102L突变型GSS的FPs在肌电图中分布较为局限,形态单一。基于CJD较GSS临床进展更快[10],推测CJD患者前角细胞或周围神经受累时产生的海绵状变性进程可能较GSS更为急剧。
因此,GSS应被纳入具有ALS样临床表现的罕见代谢性或神经退行性疾病的鉴别诊断谱系。对于临床拟诊家族性ALS合并认知功能下降的患者,建议在基因筛查中纳入PRNP基因突变检测。
本研究首次报道中国人群P102L突变型GSS临床表现为ALS样且伴局灶性分布、形态单一的FPs病例。肌电图在发现这一FPs的特征中具有重要的临床意义。结合GSS相对缓慢的病程特征,推测其局灶性FPs可能与疾病相对缓慢的进展进程相关。
参考文献略。
来源: 刘荣荣, 尹宿兵, 傅国萍. 肌萎缩侧索硬化样临床表现的Gerstmann-Sträussler-Scheinker综合征1例[J]. 温州医科大学学报, 2026, 56(4): 332-333, 337.
