


案例分析:一例噬血细胞综合征的实验室诊断
作者:郭雯雯 刘茜 杨力 匡莹莹,湖北省监利市人民医院检验科
前言
噬血细胞综合征是由遗传性或获得性因素引起的免疫紊乱,进而导致活化的淋巴细胞和组织细胞增生,引发多器官高炎症反应且免疫功能无效的一组临床综合征。
病史资料与初步诊断
患者,女,因“左脸红肿半年,发热一周”入院。
现病史:患者半年前无明显诱因出现左脸红肿、丘疹,伴疼痛,曾口服激素治疗后症状稍好转,停药后病情复发。入院前一周,患者无明显诱因出现反复发热,体温最高39.5℃,无畏寒、恶心呕吐、头晕头痛,无肉眼血尿、泡沫尿,无明显排尿困难等不适。
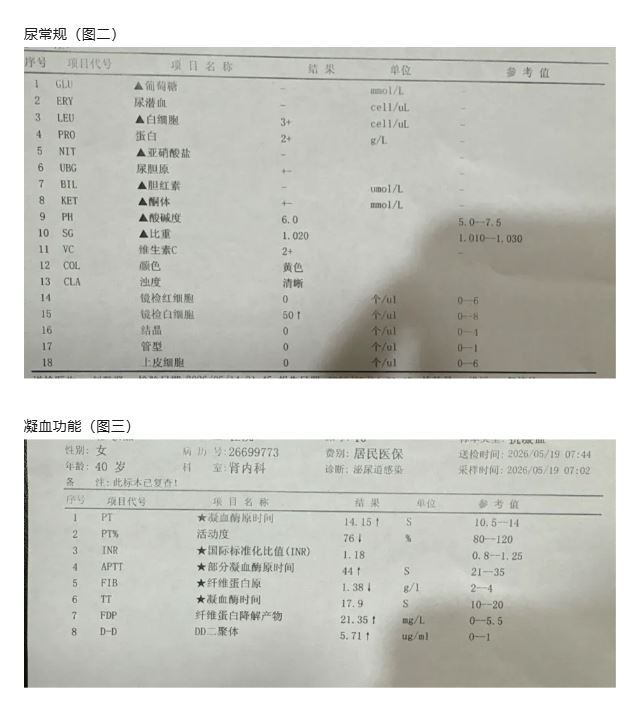
2026-05-16于我院急诊行血细胞炎症分析:白细胞2.8*109/L,超敏C反应蛋白50.46mg/L;尿常规:白细胞3+,尿蛋白2+,维生素C2+。门诊以“泌尿道感染”收入院。起病以来,患者精神尚可,睡眠、食欲欠佳,大便正常,小便异常如前述,体力下降。
【既往史】否认高血压、糖尿病、代谢性疾病及系统性疾病史,无家族遗传病史,无药物过敏史。
【个人史】长期居住于监利,无长期外地居留史。
【入院查体】血压93/66mmHg,脉搏110次/分,体温37.1℃,呼吸20次/分。神志清楚,颈软,左侧颜面轻度浮肿伴丘疹,口腔黏膜无溃烂。双肺呼吸音清晰,未闻及干湿性啰音。心律齐,各瓣膜听诊区未闻及病理性杂音。腹平软,无压痛、反跳痛,肝脾未触及,双肾区叩击痛阳性,双下肢无浮肿,双下肢皮肤无破损。病理征未引出,四肢肌力正常,末梢感觉及循环尚可。
【辅助检查】
影像学资料:颅脑 CT 未见明显异常。甲状腺 + 颈部淋巴结 + 乳腺 + 腋窝淋巴结彩超:双侧颈部淋巴结肿大,双侧乳腺囊性结节(2 类),双侧乳腺实性结节(3 类);腹部彩超:肝内钙化灶,胆囊结石伴胆囊炎。
患者发热合并全血细胞减少需考虑哪些疾病?临床鉴别思路主要分为四类:血液系统疾病、感染性疾病、自身免疫性疾病、肿瘤性疾病。
结合临床医师会诊意见,完善骨髓细胞学检查:镜下可见噬血细胞,初步诊断噬血细胞综合征。需完善哪些检查进一步明确诊断?
根据 HLH-2004 诊断标准,包含临床及实验室指标,满足以下两条中任意一条,即可确诊噬血细胞综合征 [2]。
分子诊断确诊:检出已知噬血细胞综合征相关致病基因(PRF1、UNC13D、STX11、STXBP2、RAB27A、LYST、SH2D1A、BIRC4、ITK、AP3B1、MAGT1、CD27 等)病理性突变。
满足下述 8 项指标中至少 5 项:
(1)发热:体温>38.5℃,持续>7 天;
(2)脾脏肿大;
(3)外周血两系或三系血细胞减少:血红蛋白<90 g/L,血小板<100×109/L,中性粒细胞<1.0×109/L,且排除骨髓原发造血功能低下;
(4)高甘油三酯血症和 / 或低纤维蛋白原血症:甘油三酯>3.0 mmol/L,或高于同年龄人群 3 个标准差;纤维蛋白原<1.5 g/L,或低于同年龄人群 3 个标准差;
(5)骨髓、脾脏、肝脏或淋巴结组织中查见噬血细胞;
(6)NK 细胞活性降低或完全缺失;
(7)血清铁蛋白升高:铁蛋白≥500 μg/L;
(8)可溶性 CD25(sCD25)水平升高。
本院实验室暂未开展特异性基因分子检测,故采用临床综合标准进行诊断。本例患者符合以下 5 项诊断指标:
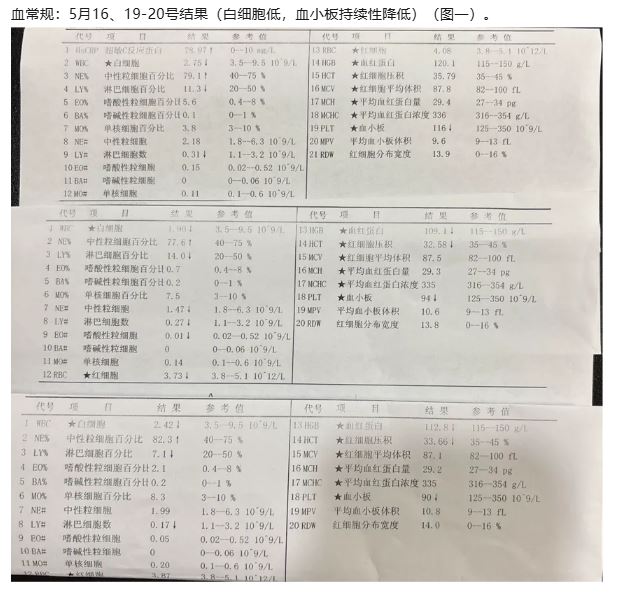
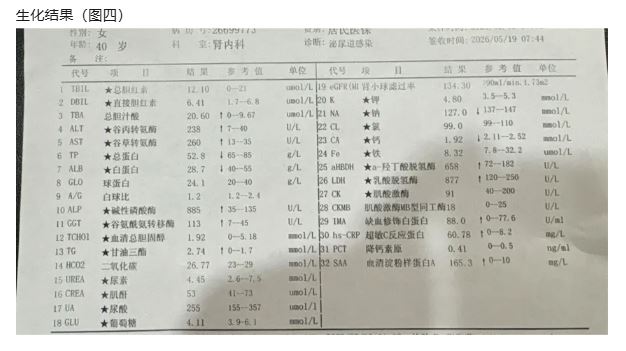
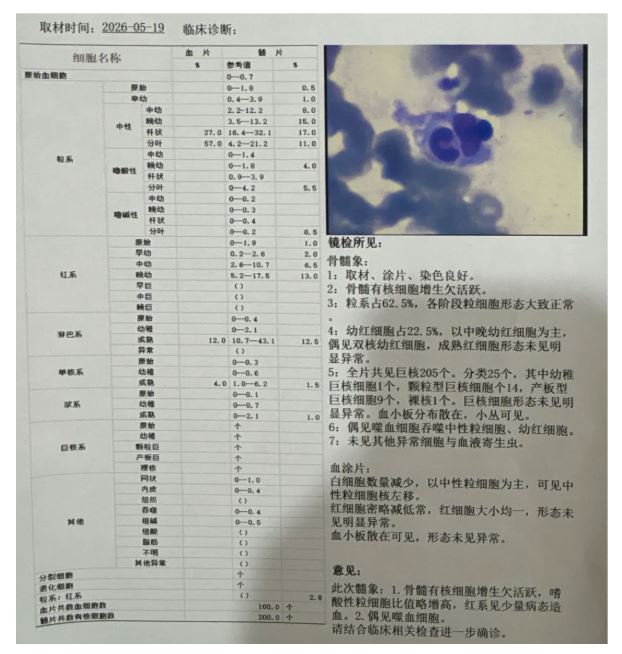
发热;脾大;血细胞减少(白细胞、血小板均降低)(见图 1);高甘油三酯(TG 2.74mmol/L)、低纤维蛋白原(Fib 1.38g/L)(见图 3、图 4);骨髓涂片可见噬血细胞(分别吞噬杆状核粒细胞、中幼红细胞、晚幼红细胞),为诊断噬血细胞综合征直接依据。
铁蛋白升高872.48ng/ml。
噬血细胞综合征继发病因的实验室检测:三类重要继发性病因的鉴别诊断。
(1)EBV感染 :结果显示EB病毒阳性。
(2)恶性肿瘤 :上级医院PET-CT显示淋巴瘤(T细胞来源)的可能性很大,免疫组化显示异常NK细胞。
(3)自身免疫性疾病:结果显示阴性。
综上所述,该患者是继发性噬血细胞综合征,继发因素包括淋巴瘤,EB病毒感染。
病例总结
噬血细胞综合征(HLH)是一类累及多器官、多系统,呈进行性进展并伴免疫功能紊乱的巨噬细胞增生性疾病,典型临床表现以反复发热、肝脾肿大、全血细胞减少、血清铁蛋白显著升高及骨髓涂片检出噬血现象为核心特征 [3]。
伴随分子生物学与细胞遗传学技术发展,越来越多 HLH 相关致病基因缺陷被陆续发现。临床将 HLH 分为原发性与继发性两大类:原发性多见于婴幼儿,常由感染因素诱发;继发性可发生于各年龄段,常见诱因包含感染、自身免疫性疾病、恶性肿瘤、免疫抑制剂使用及器官移植术后等。其中肿瘤相关性 HLH 可出现在恶性肿瘤发病初期或治疗过程中,以间变性大细胞淋巴瘤等淋巴瘤最为多见,亦可见于急性白血病、多发性骨髓瘤、生殖细胞肿瘤、胸腺瘤等;继发于血液系统恶性肿瘤的 HLH 整体预后通常较差 [4]。
淋巴瘤是肿瘤相关性 HLH 首要诱因之一,临床以 NK/T 细胞淋巴瘤合并 HLH 发病率更高,且常伴 EB 病毒感染;B 系淋巴瘤合并 HLH 相对少见,但霍奇金淋巴瘤相关病例近年已有陆续报道。依据发病时序可分为淋巴瘤诱导型 HLH 与化疗合并型 HLH 两类,确诊需同时满足 HLH 诊断标准及淋巴瘤病理确诊依据 [5]。
继发性 HLH 的发病多为多因素共同作用所致。原发性 HLH 相关基因杂合突变可能促进继发性 HLH 发生;相较于西方国家,东亚地区 HLH 与 EBV 感染的关联性更为紧密。而在 EBV-HLH 中,继发性 HLH 的易感倾向由遗传缺陷介导,或是 EB 病毒诱发免疫紊乱所致,目前尚无明确结论,上述问题仍有待进一步深入研究 [6]。
HLH 临床表现缺乏特异性,与淋巴瘤等血液肿瘤临床症状高度重叠,二者均可出现发热、血细胞减少、肝脾肿大、铁蛋白及乳酸脱氢酶升高等表现,增加了临床鉴别诊断难度。本例能够及时确诊 HLH,得益于细胞检验人员扎实的专业基础,以及临床医师多学科联合诊疗指导,实现了该罕见疾病的早期识别。由此可见,基层医院同样具备检出罕见疾病的能力,在现有有限设备条件下,依靠扎实专业能力亦可完成精准诊断。这也提示检验、临床医务人员需持续学习,拓展诊断思维,常态化查阅文献并加强科室间沟通协作。
【参考文献】
[1] 中国医师协会血液科医师分会,中华医学会儿科学分会血液学组,噬血细胞综合征中国专家联盟.中国噬血细胞综合征诊断与治疗指南 (2022 年版)[J].中华医学杂志,2022,102 (20):1492-1499.
[2] Henter JI, Horne A, Arico M, et al. HLH-2004: Diagnostic and therapeutic guidelines for hemophagocytic lymphohistiocytosis [J]. Pediatr Blood Cancer, 2007, 48 (2): 124-131.
[3] Griffin G, Shenoi S, Hughes GC. Hemophagocytic lymphohistiocytosis: An update on pathogenesis, diagnosis, and therapy. Best Pract Res Clin Rheumatol, 2020, 34 (4): 101515.
[4] Knauft J, Schenk T, Ernst T, et al. Lymphoma-associated hemophagocytic lymphohistiocytosis (LA-HLH): a scoping review unveils clinical and diagnostic patterns of a lymphoma subgroup with poor prognosis. Leukemia, 2024, 38 (2): 235-249.
[5] 麻雅娴,郑邈.EB 病毒相关噬血细胞综合征的诊疗进展 [J]. 内科急危重症杂志,2026,32 (2):110-115.
[6] 杜立安,罗建明。噬血细胞性淋巴组织细胞增生症的分类、发病机制及诊治研究进展 [J]. 山东医药,2019,59 (27):90-94.
来源:检验医学网
